

预立项,是一种特殊的“解药””
——前言

“预立项,解决了什么问题”
昨天,国家医保局放大招了。
传闻已久的《高水平新技术新产品医疗服务价格项目预立项制度》正式公开。
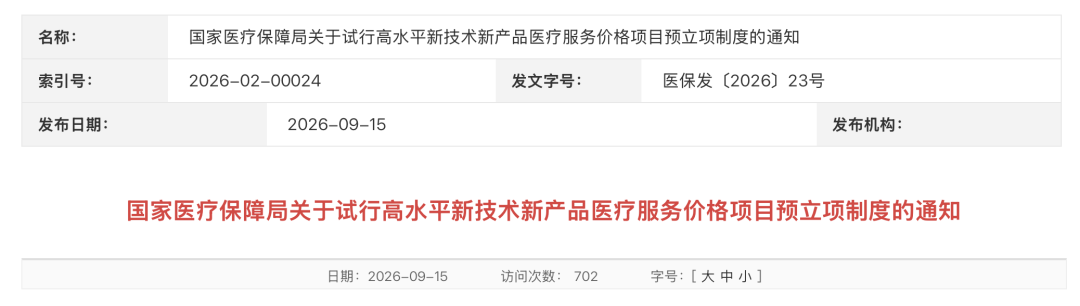
这个政策的理解门槛稍高,而且牵动的不止这一个政策。
从原则上,医保局强调这个政策要防止“一哄而上”“大水漫灌”。
所以:
什么样的项目,才适合做价格项目预立项?
以“肿瘤基因检测试剂盒”为例,我们尝试把下面几个问题说明白:
1. 为什么99.9%的产品不需要预立项?
2. 哪个品类是预立项最佳的试验田?
3. 真实世界医保综合价值评价要做吗?
PS:仅代表个人观点,欢迎留言探讨。
01
只剩“0.1%”
选“肿瘤基因检测试剂盒”作为例子,已经算开后门了。
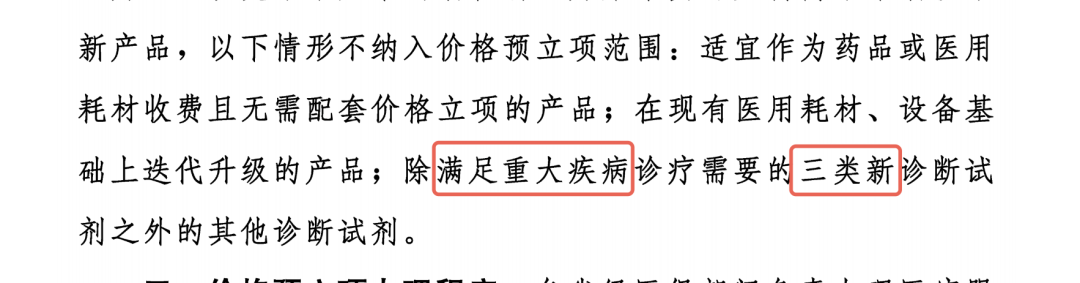
至少它能满足价格预立项的前置性门槛:
III类、重大疾病、新试剂
但即便如此,结论依然很现实:
99.9%的肿瘤基因检测试剂盒,都用不到价格项目预立项制度!
价格项目预立项的目标很简单:
提前介入为医疗机构提供价格政策指引......基本实现获批应用与价格立项无缝衔接。
最终的项目转化是三种情况:
新增价格项目|附条件新增价格项目|现有价格项目兼容
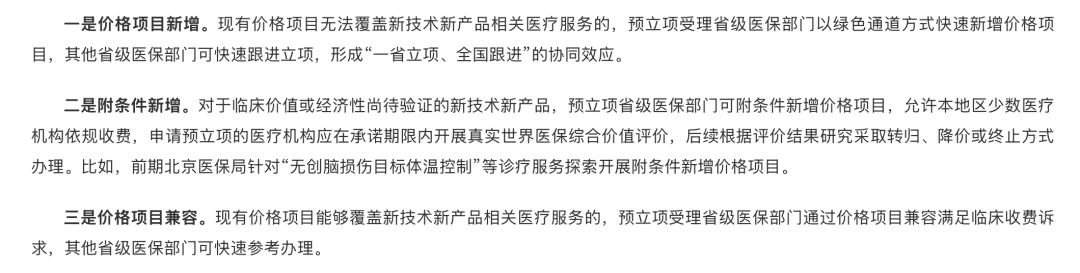
这三种产出其实回答的是同一个问题:
如果一个新产品不确定能否被现有的检验/病理立项指南所兼容时,该怎么办?
“1&2”对应的是医保部门认为无法兼容,所以需要新增项目。
“3”对应的是医保部门认为可以兼容,并给出兼容的规则。
由哪个项目兼容?是直接被主项目兼容还是需要列为“加收项”或者“扩展项”?
所以:
能够清晰的被现有医疗服务价格项目所兼容的,都不需要走预立项制度。
而因为检验/病理类立项指南中对于分子诊断从“技术方法学”、“预期用途”等不同维度设立了多个价格项目。
所以99%的肿瘤基因检测产品,都可以清晰的被现有价格项目兼容,不需要走预立项制度。
而剩下的1%中,又有90%会被第二道硬门槛排除:
需要已经获准进入创新医疗器械特别审查程序。
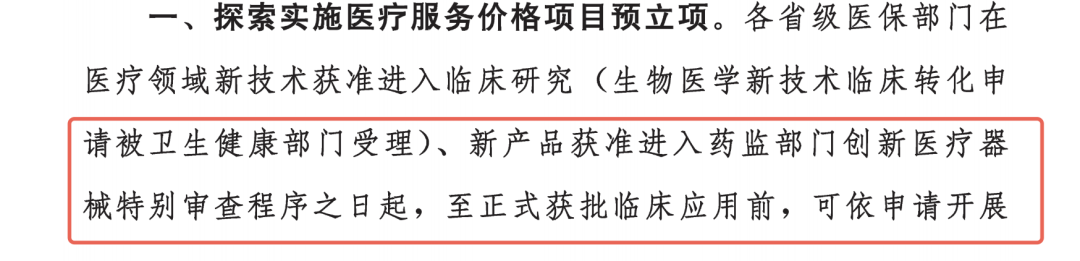
这就是开头结论的由来:
99.9%的体外诊断试剂,都用不到这个价格项目预立项制度!
那谁是剩下的0.1%?
02
“0.1%”之一
MRD,就是那个需要价格预立项的0.1%之一。
硬门槛上,MRD已经有三款产品进入了国家药监局创新医疗器械特别审查程序:
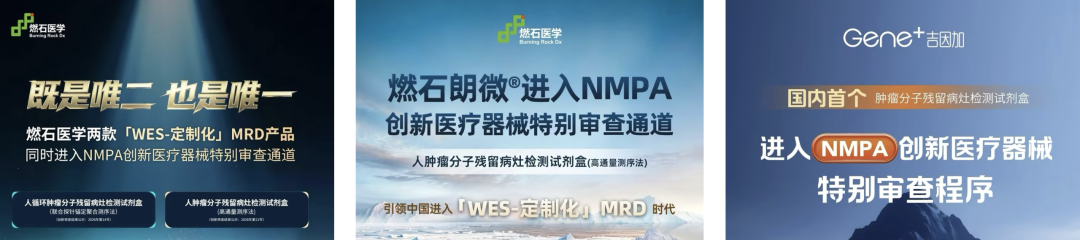
最重要的是:
MRD与现有的检验/病理立项指南有着明显的不兼容性。
这有点反直觉:
全球MRD的底层技术平台都是高通量测序(NGS),而病理和检验类立项指南对此均有“技术方法学”层面的覆盖。
问题的关键在于:产品形态。
目前国际公认最能满足临床实际应用需求的,是tumor-informed形态:
根据基线检测结果,为每位患者定制化探针进行后续监控。
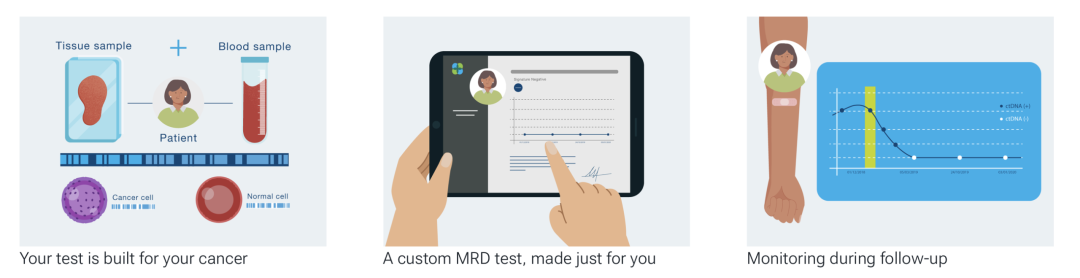
在后续的监控环节,收费很难被现有的立项指南兼容:
1. 同一家医院的不同患者,收费会不一样
每位患者定制的位点数是一样的,但位点是不一样的。
检验立项指南是统一以“基因”为计价单位。
而在病理立项指南中,目前也只有海南、新疆、河南、青海明确可用“位点”计价,其他省份也都是以“基因”为计价单位。
就会出现一个诡异的画面:
同样定制50个位点,A患者可能分布在8个不同的基因,B患者则可能只有5个。
同一家医院的A/B两位患者,会有不同的收费。
这是完全不符合国内医疗收费价格底层逻辑的事情。
2. MRD和现有项目对于NGS的价值认定逻辑是不一样的
检验和病理的立项指南,对于肿瘤基因检测的定价逻辑,其底层都是基于“伴随诊断”的临床价值:
“测的越多,价值越大”
但这个逻辑放到MRD的后续监测上是未必成立的:
MRD的核心价值是后续监控中阴性/阳性的准确率,这并不和监控多少个位点有直接的关联性。
只要是NMPA批准的同一预期用途,是不能说监控100个位点就比监控50个位点要好的。
所以,MRD就是那个非常典型的0.1%之一:
有产品进了创新医疗器械特别审查通道,且不能清晰的被现有医疗服务价格项目所兼容。
MRD,就是价格项目预立项制度最完美的试验田。
03
“定价”的逻辑
价格项目预立项,可以给MRD一次在医保局重新定价的机会。
而定价的基础,是临床价值。
那么,临床价值如何转化为定价?
在价格预立项制度中,着重强调了“真实世界医保综合价值评价”。
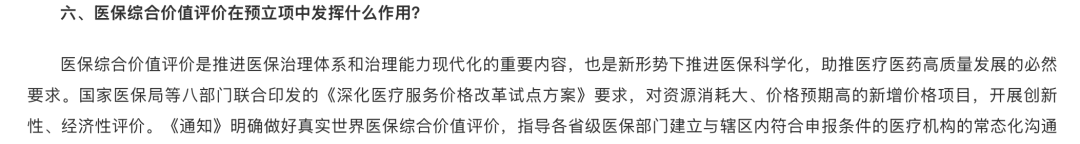
这是什么东西?
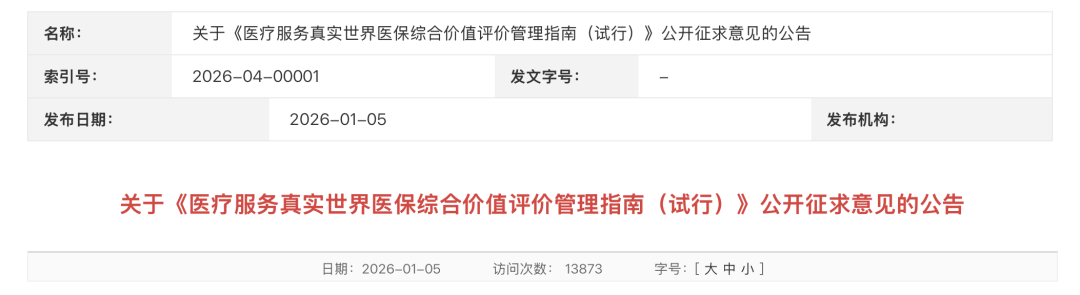
今年年初,国家医保局发布了“关于《医疗服务真实世界医保综合价值评价管理指南(试行)》公开征求意见的公告”。
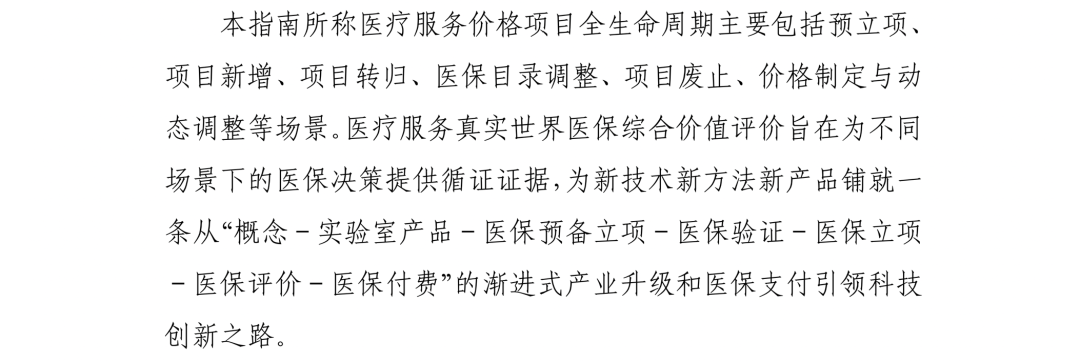
在这个征求意见稿中,明确将医保综合价值评价作为医疗服务价格项目转归、价格调整等决策参考。
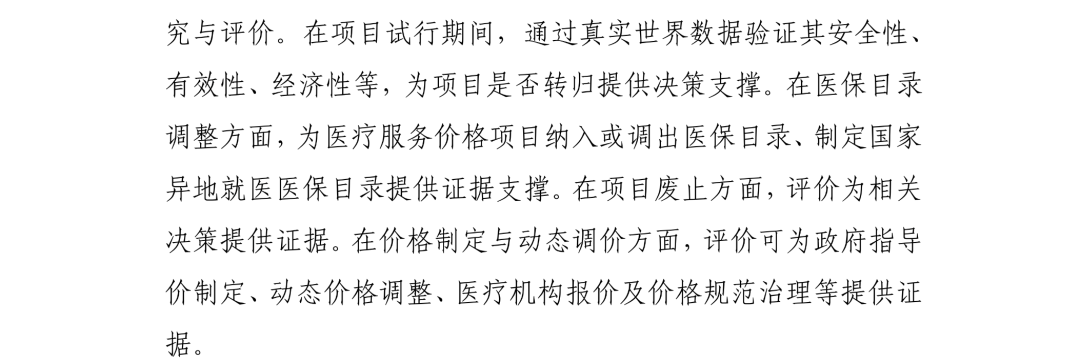
具体到新产品,有两个大家很关心的问题:
在省级立项后,什么时候能进入国家的立项指南?
产品获批后,什么时候能进医保?
这两个问题,也都可以从医保综合价值评价中找到出路:
同时,对于高值耗材(基因检测试剂盒应该算吧),政策也要求对价格合理性和经济性做出说明:
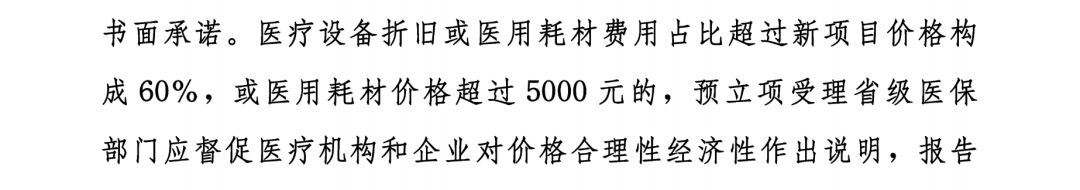
这个,也得靠医保综合价值评价来回答。
医保综合价值评价就是一次对新产品的全面评估:
预立项转化后,收费多少+能否进全国目录+医保是否支付。
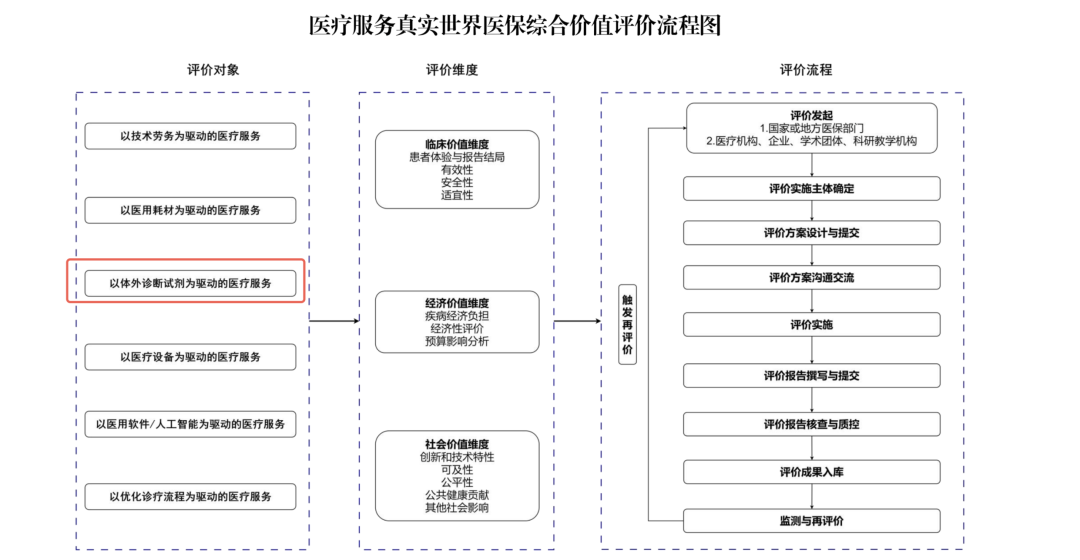
同时,文件鼓励医保综合价值评价前置性的嵌入到产品的注册临床试验设计中:
对于正处于注册早期阶段的MRD来说,真是来得早不如来得巧。

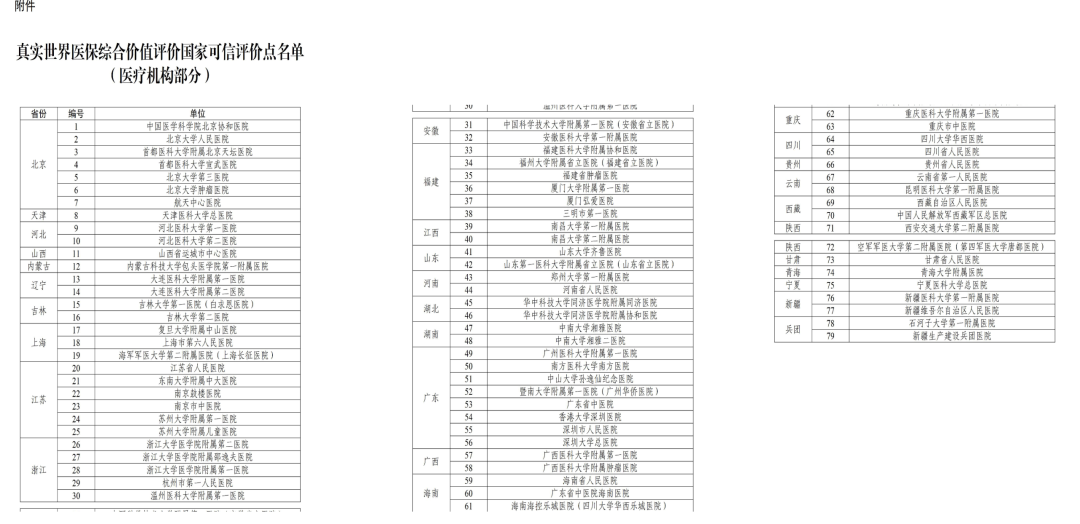
目前全国首批有79个可信评价点,每个可信评价点能承载的评价课题数量是有限的,而且这个综合价值评价并不限于做“价格项目预立项”的产品。
僧多粥少,先到先得。
04
“未来”
如果上述都能做到:
也许未来我们真的能在检验或者病理的立项指南修订中看到下面两条:
-
微小分子残留(MRD)-基线
-
微小分子残留(MRD)-监控
甚至再大胆一点,在“监控”中也可以进一步根据不同的预期用途细分为“预后”和“预测”。
这并非异想天开:
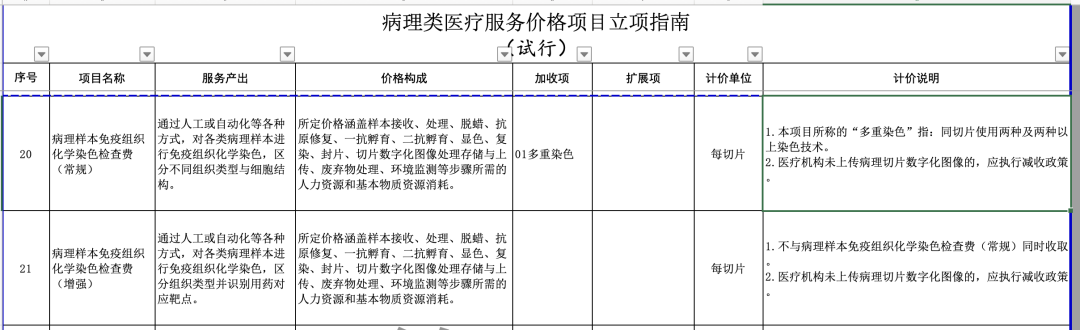
在病理类医疗服务价格项目立项指南中,免疫组化就基于其是否能识别用药靶点被拆分成了两个不同的项目。
20. 病理样本免疫组织化学染色检查费(常规)
21. 病理样本免疫组织化学染色检查费(增强)
远景是美好的,路还得一步一步走。
别忘了最重要、最重要的事情:
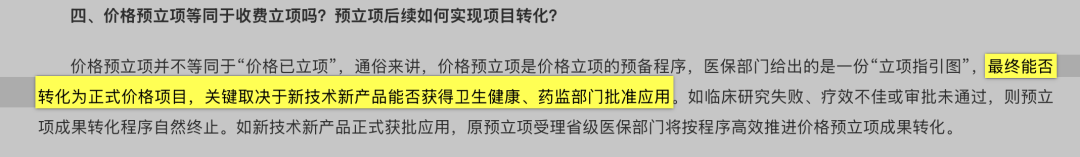
价格项目预立项最终能否转化,产品最终获批拿证是基本前提。
有证|有价格|有支付
中国的MRD赛道,未来就有了无限的希望。
机会就在眼前:
燃石和吉因加,二位支棱起来啊!
————全文(完)————
别忘了点赞、在看、分享一键三连哦
欢迎来视频号听我唠嗑呀
“十八鸽友会”怎么样
“咕咕咕”
精彩评论